FDA Warning Letter対応が日本企業の事業継続を左右する理由
FDAのWarning Letter(警告書)は、査察や輸入審査などで見つかった「規制上重要な違反」について、企業に自主的な是正を求める通知です。米国市場に製品を出す日本の製造業にとって、初動の遅れや回答の質は、輸入停止や取引先の離反につながる可能性があります。
本記事では、Warning Letterの法的な位置付け、製品分野ごとに異なるU.S. Agentの役割、受領から最終解決までの流れ、CAPAの作り方、経営層が押さえるべきリスクを順に解説します。なお、具体的な案件では米国FDA法務に詳しい弁護士による個別の評価が欠かせません。
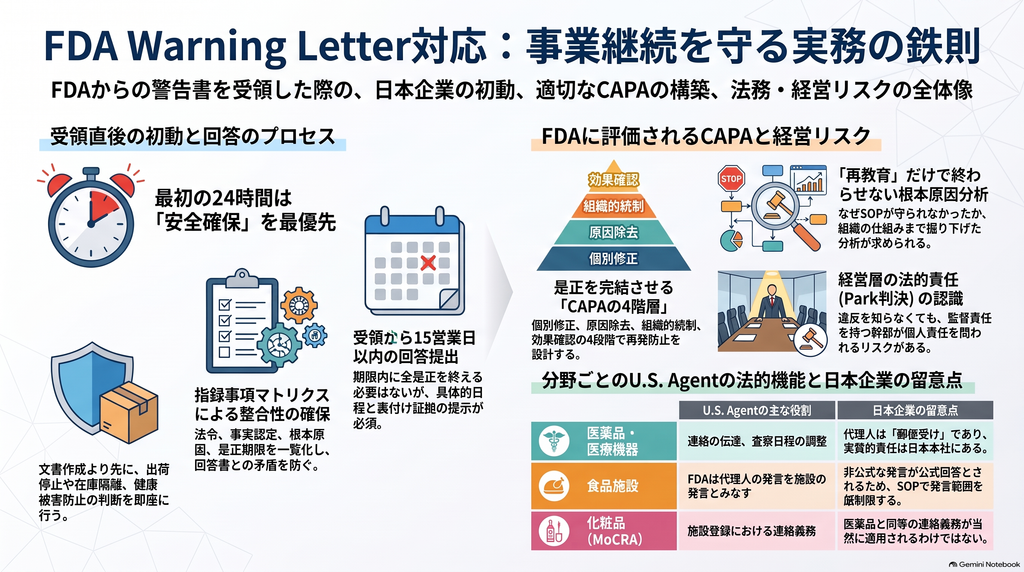
FDA Warning Letterとは?法的位置付けと見落とされがちなリスク
最終処分ではないが「軽い通知」でもない
FDAのRegulatory Procedures Manual(RPM)第4章は、Warning Letterを「迅速かつ適切に是正されなければ執行措置につながり得る違反」に対して出すものと位置付けています。一方、Warning Letter自体は原則として最終的な行政処分(final agency action)ではありません。Holistic Candlers and Consumers Association v. FDA(D.C. Cir. 2012)でも、この点が確認されています。
ただし、これは「無視してよい」という意味ではありません。後に差押え、差止め、民事制裁金、刑事訴追といった別の執行手段が取られる前の、自主是正の機会と捉えるべきです。
Warning Letterを経ずに執行措置へ進むケース
FDAには、一部の例外を除き、執行措置の前に必ずWarning Letterを出す義務はありません。違反の繰り返し、意図的な違反、生命や重い健康被害のリスク、虚偽や隠蔽がある場合などは、いきなり執行措置に進む可能性があります。「まず警告書が来るはず」と考えて対応を後回しにするのは危険です。
U.S. Agentの役割は製品分野で大きく異なる
分野別に見たU.S. Agentの法的機能
| 分野 | 主な根拠 | U.S. Agentの位置付け |
|---|---|---|
| 医薬品 | 21 CFR §207.69 | FDAからの連絡の確認・伝達・回答、輸入品に関する質問への対応、査察日程の調整 |
| 医療機器 | 21 CFR §807.40 | FDAとの連絡の支援、質問への対応、査察日程の調整。official correspondentとは自動的に同一ではない |
| 食品施設 | 21 CFR Part 1 Subpart H | FDAはU.S. Agentの発言を外国施設自身の発言として扱う |
| 化粧品 | MoCRA(FD&C Act §607) | 施設登録でU.S. Agent情報が必要。医薬品と同じ範囲の連絡義務を当然には当てはめられない |
分野によって役割が違うため、全製品で中身が同じSOPを1本作るのは適切ではありません。受領・記録・転送などの共通部分と、分野ごとの権限や義務を定めた付属書に分けて作ると整理しやすくなります。
食品分野では「電話一本」も規制記録と考える
食品施設では、U.S. Agentの発言がそのまま施設の発言として扱われます。「たぶん問題ない」「CAPAは終わっている」といった非公式な発言が、会社の正式な説明と受け取られる可能性があります。発言してよい範囲を契約とSOPで厳しく決めておくことが重要です。
「代理人」と「責任主体」を混同しない契約設計
Warning Letterは、原則として違反の責任を負う者に宛てて出されます。U.S. Agentは「郵便受け」ではなくFDAとの連絡を担う法定の存在ですが、対応の実質的な責任者は日本本社の経営者、QA/RA部門、必要に応じて米国の弁護士です。契約では、受領の確認や日程調整はU.S. Agentに任せ、違反を認めるかどうか、CAPAの約束、完了日の変更、回収の判断などは本社の書面承認を必須とする線引きをしておくのが安全です。
受領から回答提出までの実務フロー
最初の24時間は文書作成より安全確保を優先
受領直後にまず行うべきことは、回答書を書くことではなく、健康被害を防ぎ、違反状態を止めることです。U.S. Agentからの即時転送を受けて、経営者、QA、RA、法務、サプライチェーンの担当者で対策チームを立ち上げます。そのうえで、出荷や輸入を止めるかどうか、在庫を隔離するか、回収や法定報告が必要かを並行して判断します。
記録を後から作る、日付をさかのぼって書く、元データを消す、終わっていないCAPAを完了扱いにする、といった行為は厳禁です。FDAの評価を大きく下げ、執行措置のリスクを高めます。
指摘事項マトリクスで回答とCAPAの整合を取る
指摘ごとに「根拠となる法令」「FDAが挙げた事実」「自社の事実認定」「すぐに行う修正」「根本原因」「影響範囲」「CAPA」「証拠」「担当者」「期限」を一覧にしたマトリクスを作ると、回答書とCAPAの食い違いを防げます。FDAの認定に異議がある場合は、理由と裏付けを示して反論することも認められています。ただし、安全のための暫定措置と法的な異議は分けて扱い、「反論しているから何もしない」状態にならないようにします。
回答期限の考え方と回答書に盛り込む要素
RPMでは、回答期限は通常「受領から15 working days」とされています。ただし、実際のWarning Letterに書かれた期限と提出方法が優先します。回答には、実施済みの是正、再発防止策、完了予定日、期限内に終わらない理由、裏付けとなる文書を含めることが求められます。
15日で全CAPAを完了させる必要は必ずしもありません。無理な約束をして後で遅れるより、暫定措置、節目となる日程、責任者、証拠の取り方を具体的に示す方が信頼につながりやすいと考えられます。
FDAに評価されるCAPA設計の4階層
Correction・Corrective Action・Systemic Control・Effectiveness Check
Warning Letter対応のCAPAは、次の4つの階層で考えます。今回の違反そのものを直す「Correction」、原因を取り除く「Corrective Action」、同じ仕組みの欠陥が他の製品や部署、施設で起きないようにする「Systemic Control」、そして本当に再発が防げたかを客観的に確かめる「Effectiveness Check」です。FDAも、是正が関連する違反や製品、施設まで及んでいるか、効果の確認方法があるかを考慮するとしています。
「再教育しました」で終わらせない根本原因分析
「作業者がSOPを守らなかったので再教育した」だけでは不十分とみなされる可能性があります。なぜ逸脱が見つからなかったのか、上司の確認はなぜ機能しなかったのか、同じSOPを使う他のラインはどうか、苦情や逸脱の傾向に前兆はなかったか、といった点まで掘り下げる必要があります。
医療機器の場合、2026年2月2日から21 CFR Part 820が品質マネジメントシステム規則(QMSR)となり、ISO 13485:2016を取り込んだ構造に変わっています。旧QSRの条番号を前提にした古いテンプレートをそのまま使わないよう注意が必要です。
提出後からclose-outまでの管理
回答を提出しても案件は終わりません。FDAは回答を評価し、十分と判断した場合でも、通常はフォローアップ査察などで是正が実際に行われたかを確かめます。Close-out Letterは、計画を出した時点ではなく、是正の完了をFDAが確認した後に出るのが原則です。
そのため、提出した回答書そのものが次回査察のチェックリストになると考えて運用するのが現実的です。約束した内容と日程で実施されているか、SOPだけ変えて現場が古いやり方のままになっていないか、現場の責任者が回答書の中身を理解しているかを事前に確認しておきます。
経営層が押さえるべき法的・ビジネスリスク
Park判決が示す経営者の関与の重要性
United States v. Park(1975年)で米国最高裁は、FD&C Actのもとでは、権限と監督責任を持つ企業幹部に、違反を防ぎ是正する積極的な義務が生じ得ると判断しました。Warning LetterをQA担当者の受信箱に留めておき、経営者が「知らなかった」という状態を作るのは避けるべきです。重要なFDAからの連絡は経営層に自動的に上がる仕組みにし、承認や資源配分の記録を残すことが望まれます。
輸入停止と市場アクセスへの影響
外国の製造施設の場合、違反の疑いがある製品は輸入時に留置や入国拒否の対象になる可能性があり、繰り返し違反があればDWPE(検査なしの留置)につながることもあります。CAPAの出来とは別に「今、米国へ出荷できるか」を管理する担当を置くと、事業継続の判断がしやすくなります。
再発を防ぐ内部統制と社内SOPの設計
再発防止には、FDAからの連絡を一元管理する台帳、U.S. Agentとの連絡テスト、CAPAの月次レビュー、マネジメントレビューでの議題化、定期的な模擬FDA査察などが有効です。社内規程は「FDA重要連絡SOP」「U.S. Agent管理SOP」「Warning Letter対応手順書」「製品別付属書」の4層にすると、代理人の法的義務と社内の権限を混同しにくくなります。
内部監査では、指摘が閉じたかどうかだけでなく、「なぜ自社の仕組みがFDAより先に問題を見つけられなかったのか」まで検証することが、同じ品質システムの別の場所での再発を防ぐ鍵になります。
まとめ
- Warning Letterは最終処分ではありませんが、後の執行措置の前段階であり、即時対応が必要です。
- U.S. Agentの役割は医薬品・医療機器・食品・化粧品で異なり、対応の責任主体は日本本社です。
- 初動では安全確保と出荷・輸入の判断を最優先し、指摘事項マトリクスで回答とCAPAをそろえます。
- CAPAは4階層で設計し、未完了の項目は理由と日程、暫定措置を正直に示します。
- 回答は「15日で書く一通の手紙」ではなく、close-outとその後の継続的なコンプライアンスまで続くプロジェクトとして管理します。
今後は、QMSR移行後の医療機器Warning Letterの傾向、MoCRA下での化粧品分野のFDA対応、U.S. Agent契約の標準条項の作り方などを掘り下げることで、より実践的な体制づくりにつながると考えられます。
