米国市場に医療機器を展開する日本企業にとって、UDI(Unique Device Identification)への対応は「上市後に整えればよい付帯作業」ではありません。UDIのラベル表示とGUDID登録は、現在では米国出荷の時点で満たしているべき前提条件と捉えるのが安全です。
本記事では、まずUDI制度の法的枠組みとDI/PIの構造を確認し、次にGUDID登録の流れを整理します。そのうえで、混同されやすいU.S. Agentの役割と限界、FDAの執行事例、日本企業が整えるべき社内体制について解説します。
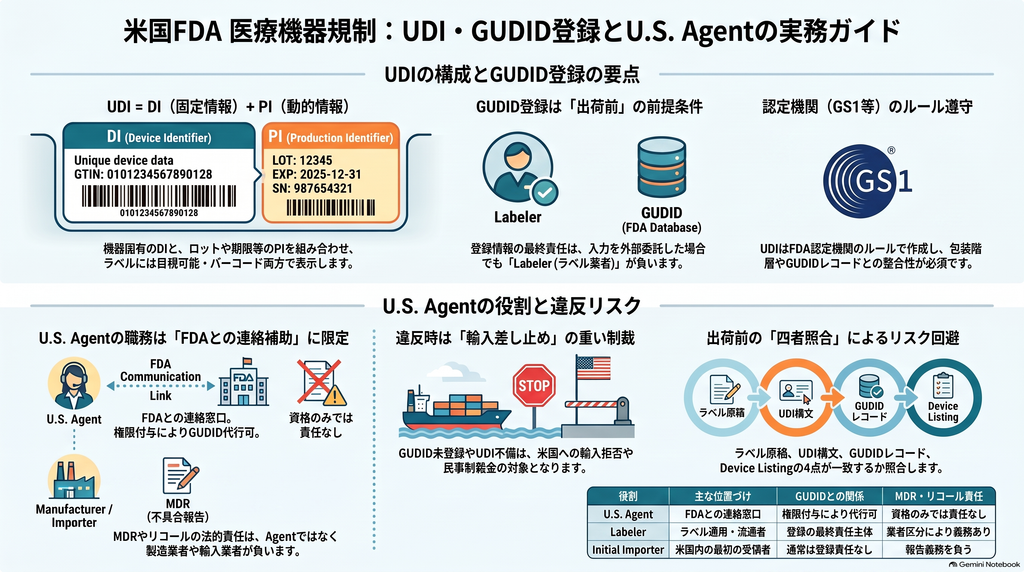
米国FDAのUDI制度とは?目的と法的根拠
UDI制度は、医療機器を製造から流通、医療現場での使用まで一意に識別できるようにする仕組みです。FDAは2013年にUDI Final Ruleを公表し、FD&C Act §519(f)を根拠に制度を導入しました。具体的な規制は主に21 CFR Part 801 Subpart B(ラベル表示)と21 CFR Part 830(識別子とGUDID)に置かれています。
FDAはUDIによって、機器の誤認防止、有害事象の分析、リコールの迅速化、市販後監視の改善を図るとしています。
DI(デバイス識別子)とPI(製造識別子)の違い
UDIは2つの要素で構成されます。
- DI(Device Identifier):特定のversion/modelとlabelerを識別する固定部分。UDIの必須要素です。
- PI(Production Identifier):ロット、シリアル番号、使用期限、製造日など、ラベルに該当情報がある場合に含める可変部分です。
ラベル上ではUDIを、人が読めるプレーンテキストと、バーコードなどのAIDC(自動認識・データ取得)の両方で表示するのが原則です。
FDA認定発番機関(GS1・HIBCC・ICCBBA)
UDIは、FDAが認定した発番機関のルールに基づいて作成する必要があります。現在の認定機関はGS1、HIBCC、ICCBBAの3者です。機関ごとにコード構文が異なるため、たとえばGS1のアプリケーション識別子をそのままHIBCCに置き換えるといった運用はできません。
日本企業にはGS1が比較的なじみやすく、GS1 Japanも米国UDI向けのGTIN利用を日本語で案内しています。ただし、国内でGTINを採番済みであっても、米国向けのversion/model、包装階層、labeler、GUDIDレコードとの整合は別途確認する必要があります。
Class別のUDI要件と2026年時点の位置づけ
UDI要件はClass III、Class II、Class Iの順に段階的に導入され、通常の導入期限はいずれもすでに経過しています。新たに米国へ参入する企業にとっては、「これから来る期限」ではなく、上市時点で満たしておくべきベースライン要件です。
また、複数回使用され使用ごとに再処理される機器には、機器本体への直接マーキングが原則として求められます。技術的に不可能な場合などの例外を使う際は、その根拠を設計・開発ファイルに記録しておく必要があります。
Class Iの例外とconsumer health productsの執行裁量
Class Iには注意すべき特則があります。
- FDAのGMP要求から除外されている一定のClass I機器は、UDI要求自体の例外となり得ます。
- Class IではPIをUDIに含める必要がなく、UPCをUDIとして使える場合があります。
- 510(k)免除で一般消費者向けにOTC販売される一定のClass I製品について、FDAはGUDID提出義務を現時点では執行しない方針を示しています。
最後の点は、規則上の「免除」ではなく、FDAの**執行裁量(enforcement discretion)**です。将来方針が変わる可能性があるため、定期的な確認が欠かせません。
GUDID登録の流れと必要データ
GUDID(Global Unique Device Identification Database)は、UDIを「発番」する場所ではありません。発番機関のルールでDIを作成したうえで、そのDIと機器の固定属性をGUDIDに登録します。
GUDIDに登録する情報・しない情報
GUDIDに登録するのは、labeler情報、DI、ブランド名、version/model、滅菌状態、天然ゴムラテックスやMR安全性に関する情報、使用するPIの種類、premarket申請番号や免除情報、device listing情報、GMDN、包装数量などです。
一方、実際のロット番号やシリアル番号といったPIの値そのものは登録しません。「このDIはロット番号をPIとして使う」といったPIの種類のみが記録されます。
なお、FDAは2024年12月にGUDIDガイダンスを改訂し、GMDN関連の運用を更新しています。古い日本語資料をデータ仕様としてそのまま使うことは避けたほうがよいでしょう。
Web入力とHL7 SPLの使い分け
提出方法は主に2つです。
- GUDID Web Interface:DIを1件ずつ手入力する方法。登録件数が少ない企業向けです。
- HL7 SPL XML+FDA ESG:大量のDIを一括送信する方法。ESGのアカウント設定とテストが必要になります。
アカウント取得の前提となるDUNS番号は、取得や修正に時間を要する場合があるとFDAが案内しているため、早めの着手が推奨されます。
変更管理の期限
GUDIDの登録内容に変更があった場合、ラベル上の情報であれば変更後のラベルを初めて使用する時点まで、ラベル外の情報であれば原則として変更から10営業日以内に更新する必要があります。ERPのSKU変更ルールとは別に、「新しいDIが必要になる変更か」を判定する仕組みを設けておくことが重要です。
U.S. Agentの法的役割と「できないこと」
外国の医療機器事業所がFDAに事業所登録する場合、21 CFR 807.40に基づきU.S. Agentを指定しなければなりません。U.S. Agentは米国内に居住または事業所を持つ必要があり、私書箱や電話代行サービスだけでは要件を満たしません。
U.S. Agentの法定職務は、FDAとの通信の補助、FDAからの質問への回答支援、査察日程の調整支援です。特に重要なのは、FDAが外国事業所に迅速に直接連絡できない場合、U.S. Agentへの文書交付が外国事業所への交付と同等に扱われ得る点です。
一方でFDAは、U.S. Agentがその資格だけを理由に、MDR(21 CFR Part 803)や510(k)提出について責任を負うものではないと明示しています。リコールに関する報告義務(Part 806)も、法定の報告主体はmanufacturerまたはimporterです。
U.S. Agent・Labeler・Initial Importerの違い
| 役割 | 主な位置づけ | GUDIDとの関係 | MDR・リコール |
|---|---|---|---|
| U.S. Agent | FDAとの連絡代理人 | 自動的な権限なし | 資格だけでは法定責任なし |
| Labeler | ラベルを適用・変更して商業流通させる者 | 最終責任主体 | manufacturerと同一なら義務あり |
| Initial Importer | 外国製機器を米国で最初に受領する者など | 通常は最終責任者ではない | MDR・一定の報告義務を負い得る |
同じ米国企業がU.S. AgentとInitial Importerを兼ねる場合、MDR義務が生じるのは「Agentだから」ではなく「Importerだから」です。役割ごとに責任の根拠を切り分けて理解することが大切です。
U.S. AgentにGUDID入力を委託する際の注意点
GUDIDでは、labelerが第三者をthird-party submitterとして認可できます。そのため、U.S. Agentに別途権限を与えればGUDID入力の代行は可能です。ただし、第三者が入力しても提出情報の最終責任はlabelerに残るとFDAガイダンスは明記しています。
契約では「FDA代理人業務」と一括りにせず、少なくとも次の点を条項単位で分けておくと安全です。
- U.S. Agent、Official Correspondent、GUDID第三者提出者、Initial Importerの兼務有無
- FDA通知(Warning Letter、査察依頼、輸入保留など)の本社転送期限と緊急連絡先
- GUDID公開前に本社承認を必須とする手順
- DIマスターやアカウント情報の所有権と、契約終了時の引継ぎ
FDA Warning Letter事例に見るUDI違反のリスク
FDAは、GUDIDへの必要情報の未提出をFD&C Act上のmisbrandingおよび禁止行為として扱っており、是正されなければ差押えや差止め、民事制裁金などの措置があり得るとWarning Letterで警告しています。
外国企業にとって特に重いのは、輸入停止につながり得る点です。2025年のLEVO AG(スイス)に対するWarning Letterでは、Class II車椅子のGUDID未提出が指摘され、FDAは米国への輸入を拒否する措置を進めるとしました。同社は是正計画を示したものの、FDAは仕組みの構築やトレーニングを裏付ける証拠を求めています。
ほかにも、ラベルにUDIがないことやGUDID未登録を指摘された事例が2025年から2026年にかけて公表されており、FDAが誰をlabelerと判断したかを具体的に分析しているケースもあります。これらの事例から読み取れるのは、FDAが「DIを取得した」「代理人に依頼した」という手続きの完了ではなく、実際のラベル、公開GUDIDレコード、SOP、教育記録といった実装の証拠を確認しているということです。
日本企業が米国初回出荷前に整えるべき実務体制
日本企業の失敗要因は、バーコード技術そのものよりも、規制上の役割分担と社内マスターデータの不整合にあることが多いと考えられます。米国出荷前に、次の6点を書面で確定しておくことが推奨されます。
- 誰がlabelerか
- 誰がDIを所有・発番するか
- 誰がGUDIDに入力するか
- 誰がU.S. Agentか
- 誰がInitial Importerか
- FDAからの通知を、誰がどの期限内に本社へ伝えるか
時差の影響で本社のみの対応では応答が遅れる可能性があるため、FDA文書の受領時刻や転送時刻を記録し、複数の担当者に同報する運用も有効です。
リリース判定に「四者照合」を組み込む
出荷判定の際は、以下の4つが一致しているかを照合する方法が有効です。
- 承認済みのラベル原稿
- 発番機関のルールに沿ったDI/UDI構文
- GUDIDの公開レコード(AccessGUDID)
- FDAのDevice ListingおよびPremarket情報
包装階層ごとのUDI表示、チェックデジット、プレーンテキストとバーコードの一致まで確認することで、登録ミスやラベル不整合を早期に発見できる可能性が高まります。
まとめ
米国FDAのUDI対応は、コードの採番やバーコード印字だけで完結するものではありません。本記事のポイントは次のとおりです。
- UDIは固定のDIと可変のPIで構成され、FDA認定発番機関のルールに従って作成する
- Class別の通常期限はすでに経過しており、新規参入時点で適合が前提となる
- Class I consumer health productsのGUDID方針は「免除」ではなく執行裁量であり、継続的な確認が必要
- GUDIDの最終責任は、入力を委託してもlabelerに残る
- U.S. Agentの法定職務は限定的で、MDRやリコール、GUDIDの責任を自動的に負うわけではない
- FDAは実装の証拠を重視しており、外国企業では輸入停止につながるリスクがある
今後は、Class I製品に対するFDAの執行方針の動向や、OEM・プライベートブランド取引におけるlabeler判定の実務、U.S. Agent契約の民事責任の設計などを掘り下げることで、より実践的な体制づくりにつなげられるでしょう。
