導入:FDA対応の費用は「手数料」ではなく「やり直しリスク」で決まる
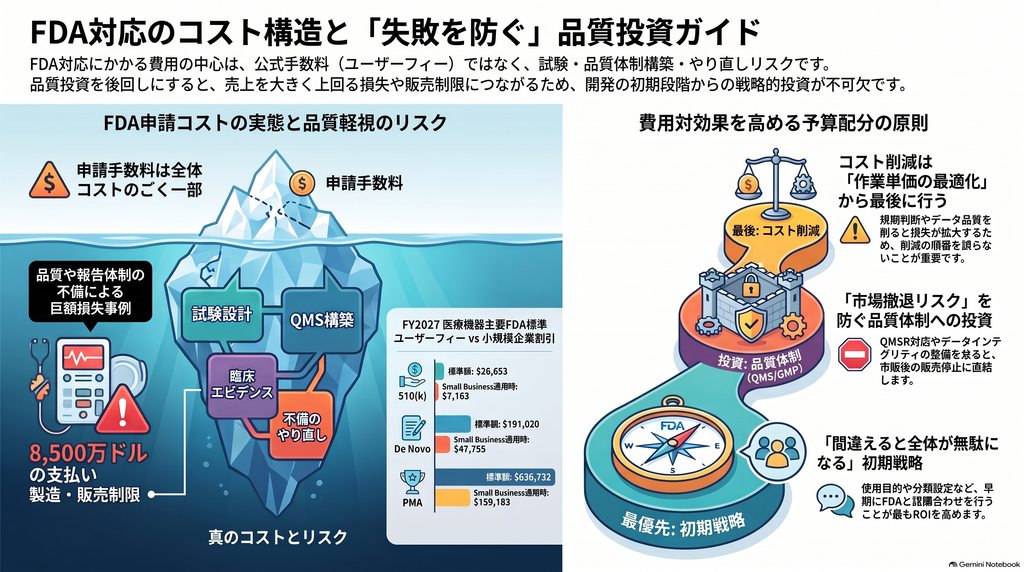
米国市場への参入を検討する企業がまず気にするのは、FDAに支払う申請手数料です。ただし、実際に予算の大部分を占めるのは、試験設計、臨床エビデンス、品質システム(GMP/QMS)、製造バリデーション、そして不備が出たときのやり直しです。
本記事では、FDA対応にかかる費用の構造、製品タイプ別の費用感、品質投資を怠った企業の実例を整理します。そのうえで、費用対効果の高い予算配分と外部支援の選び方を解説します。
FDA対応の費用構造:ユーザーフィーは全体のごく一部
FDAユーザーフィー(FY2027)の水準
FY2027(2026年10月〜2027年9月)の標準ユーザーフィーは以下のとおりです。
| 区分 | 標準額 | small business適用時 |
|---|---|---|
| 510(k) | $28,653 | $7,163 |
| De Novo | $191,020 | $47,755 |
| PMA | $636,732 | $159,183 |
| NDA/BLA(臨床データあり) | $4,600,753 | ― |
医療機器では年間の施設登録料、医薬品では年次のprogram feeも別にかかります。医薬品・バイオでは手数料だけでも無視できない額ですが、開発全体と比べれば小さな割合です。
費用は「3種類」に分けて考える
FDA対応の費用を正しく見積もるには、次の3つを区別する必要があります。
- FDAが課す公式手数料:金額が明確に定められている
- 開発・品質・申請の実務費:試験、臨床、QMS構築、申請書作成など。FDAが定めた相場はない
- 失敗確率と時間価値を含む総コスト:失敗した候補品の費用や資本コストを含めた企業経済上のコスト
新薬の学術研究では、承認された1品目の直接支出と、失敗品の費用まで配賦した額、さらに資本コストまで含めた額とで、数倍の差が出ています。予算を立てるときは、どの数字を比較しているのかを常に確認することが重要です。
製品タイプ別にみるFDA申請の費用と期間
医療機器(Class I・510(k)・PMA)
Class Iの510(k)免除品は、premarket submissionが不要な場合が多く、費用は比較的抑えられます。Class IIの510(k)は非臨床試験が中心ですが、臨床データが必要になると費用は大きく膨らむ可能性があります。Class IIIのPMAでは、pivotal trialを含めて大規模な投資になるのが一般的です。
複雑な治療機器の研究では、feasibility studyとpivotal studyの費用に20倍以上の差があったと報告されています。高額な試験の設計を誤ると、その差額がそのまま損失になりかねません。
医薬品・バイオ(NDA・BLA・Biosimilar)
医薬品では、臨床開発が直接開発費の約7割を占めるとされています。BLAはモダリティ(抗体、細胞・遺伝子治療、ワクチンなど)によって製造・CMCのコストが大きく変わるため、一律の相場で見積もるのは適切ではありません。
IVD・SaMD・AI医療機器の注意点
IVDやSaMDは独立したFDAクラスではありません。リスクに応じて510(k)、De Novo、PMAのいずれかに分類されます。「ソフトウェアだから軽い」「検査だから510(k)で済む」と最初から決めて予算を組むと、後で大幅な見直しが必要になる可能性があります。サイバーセキュリティへの対応も必須となる場合があります。
審査期間は「FDA Days」で数えられる
510(k)の審査目標は90 FDA Daysですが、追加情報の要求(AI request)に回答している間は審査のカウントが止まります。そのため、90日をそのまま上市スケジュールや資金計画に使うのは危険です。
「安物買いの銭失い」の実例:品質投資を後回しにした代償
以下の事例は、企業が意図的にコストを削ったと断定するものではありません。品質・報告体制への投資が不足した場合に、後からどれほど大きな損失になりうるかを示すものです。
Olympus:市販後報告の不備で85百万ドル
Olympus Medical Systemsは、十二指腸内視鏡に関する必要な医療機器報告(MDR)を適切に提出しなかった件などで有罪を認め、8,500万ドルを支払いました。問題となった製品の米国での粗利益は約3,300万ドルとされ、支払額はその2.5倍を超えています。市販後監視は「コストセンター」ではなく、市場で販売を続けるための能力そのものだといえます。
Ranbaxy:GMP違反とデータ問題で500百万ドル
Ranbaxyは、cGMP違反やFDAへの虚偽説明などをめぐって総額5億ドルを支払いました。試験や品質調査を安く済ませようとする小さな判断が積み重なると、データの信頼性が失われ、申請・製造・販売のすべてに影響が及びます。
Philips Respironics:販売制限という最大のリスク
Philips Respironicsは大規模なリコールの後、consent decreeにより一部の米国施設での製造・販売が大きく制限されました。さらに訴訟の解決に11億ドルを支払うことで合意しています。リコール費用以上に深刻なのは、市場アクセスそのものを失うことです。
FDA対応の費用対効果を高める予算配分
最優先は「間違えると全体が無駄になる」項目
最もROIが高いのは、試験や設計をまだ変えられる段階で、FDAの要求とのズレを見つけることです。具体的には、Intended Use(使用目的)、分類、predicateの選定、臨床エンドポイント、CMC戦略が該当します。Pre-Subなどを活用してFDAと早期に認識を合わせることで、高額な試験のやり直しを防げる可能性が高まります。
次に重要なのは「市場撤退につながる」項目
QMS/GMP、データインテグリティ、サプライヤー管理、プロセスバリデーション、苦情・MDR対応がこれにあたります。2026年2月にはQMSR(ISO 13485:2016と整合した品質規則)が発効しており、国際標準を前提とした品質体制の設計がより重要になっています。
削ってよい費用・削ってはいけない費用
削る余地があるのは、重複作業、過剰な会議、不要な翻訳、無計画な試験などです。一方、規制判断、データ品質、QMS/GMPを削ると、節約額に比べて損失が大きくなりやすくなります。コスト削減の順番は「規制判断 → データ品質 → QMS/GMP → 試験の無駄 → 作業単価」の逆順で、単価の最適化は最後に行うのが基本です。
FDA対応の外部支援(コンサル・CRO・CMO)の選び方
規制コンサル:価格より類似実績
重視すべきは、同じproduct codeや同じ審査部門での直近のFDA対応経験です。見積もりを比較する際は、FDAからの追加質問への回答回数や、追加料金の条件が含まれているかを確認します。「90日で必ずクリアランス」といった説明は、慎重に評価したほうがよいでしょう。
CRO:見積額ではなく前提条件を比較
施設数、症例登録ペース、脱落率、モニタリング頻度などの前提条件(assumption sheet)を比較します。安い見積もりは、必要な作業がscopeから抜けているだけの可能性があります。
CMO・CDMO:査察履歴と品質契約
製造単価よりも、FDA査察の履歴、逸脱・OOSへの対応、変更通知、監査権限を優先します。品質契約で責任分担とデータの所有権を明確にしておくことが重要です。
日本企業が見落としやすいUS Agentと翻訳
US Agentは価格ではなく、FDAからの連絡をすぐに社内責任者へ伝える体制があるかで選びます。翻訳は単価よりも、規制用語の正確さやバージョン管理を重視します。SOPやCAPA記録が日本語のみで、査察時にすぐ提示できない状態は避けるべきです。
まとめ:FDA対応は「コンプライアンス費用」ではなく「リスク調整投資」
- FDA対応費用の中心は、ユーザーフィーではなく試験・臨床・品質・やり直しです。
- 高額な試験の前に、少額の規制・品質投資を置くことが最も効率的です。
- 品質と市販後体制を軽視すると、売上を上回る損失や販売制限につながる可能性があります。
- 外部支援は価格比重を抑え、実績・品質・契約の透明性で選ぶのが安全です。
今後は、日本・欧州との規制コストの比較や、AI医療機器の審査動向など、より具体的なテーマの掘り下げが求められます。
